Bản dịch tiếng Việt không chính thức — dịch toàn văn từ The Feynman Lectures on Physics (Caltech), Tập III, Chương 15, phục vụ học tập cá nhân. Công thức được trình bày lại dạng web; hình ảnh lấy từ bản gốc.
Chương 15: Xấp xỉ hạt độc lập
Sóng spin · Hai sóng spin · Các hạt độc lập · Phân tử benzene · Thêm về hóa học hữu cơ · Các ứng dụng khác của phép xấp xỉ
15–1 Sóng spin
Trong Chương 13 chúng ta đã xây dựng lý thuyết cho sự truyền lan của một electron hay của một “hạt” nào đó khác, như một kích thích nguyên tử, qua một mạng tinh thể. Trong chương trước chúng ta đã áp dụng lý thuyết này cho các chất bán dẫn. Nhưng khi chúng ta nói về các tình huống trong đó có nhiều electron, chúng ta đã bỏ qua mọi tương tác giữa chúng. Làm như vậy dĩ nhiên chỉ là một phép xấp xỉ. Trong chương này chúng ta sẽ thảo luận thêm ý tưởng rằng bạn có thể bỏ qua tương tác giữa các electron. Chúng ta cũng sẽ tận dụng cơ hội để chỉ cho bạn thêm một vài ứng dụng nữa của lý thuyết về sự truyền lan của các hạt. Vì nhìn chung chúng ta sẽ tiếp tục bỏ qua các tương tác giữa các hạt, nên thực ra không có nhiều điều thật sự mới trong chương này ngoài các ứng dụng mới. Tuy nhiên, ví dụ đầu tiên được xét là một ví dụ trong đó có thể viết xuống khá chính xác các phương trình đúng khi có hơn một “hạt” hiện diện. Từ chúng chúng ta sẽ có thể thấy phép xấp xỉ bỏ qua các tương tác được thực hiện như thế nào. Tuy nhiên, chúng ta sẽ không phân tích bài toán thật cẩn thận.
Trong ví dụ đầu tiên, chúng ta sẽ xét một “sóng spin” trong một tinh thể sắt từ. Chúng ta đã thảo luận lý thuyết về sắt từ trong Chương 36 của Tập II. Ở nhiệt độ không tuyệt đối, mọi spin electron đóng góp vào từ tính trong thân của một tinh thể sắt từ đều song song. Có một năng lượng tương tác giữa các spin, năng lượng này thấp nhất khi mọi spin đều hướng xuống. Tuy nhiên, ở bất kỳ nhiệt độ nào khác không, đều có một cơ hội nào đó để một số spin bị lật ngược. Chúng ta đã tính xác suất theo một cách gần đúng trong Chương 36. Lần này chúng ta sẽ mô tả lý thuyết cơ học lượng tử — nhờ đó bạn sẽ thấy bạn sẽ phải làm gì nếu bạn muốn giải bài toán chính xác hơn. (Chúng ta vẫn sẽ thực hiện một số lý tưởng hóa bằng cách giả thiết rằng các electron được định xứ tại các nguyên tử và các spin chỉ tương tác với các spin lân cận.)
Chúng ta xét một mô hình trong đó các electron tại mỗi nguyên tử đều ghép cặp trừ một electron, sao cho mọi hiệu ứng từ đều đến từ một electron spin-½ cho mỗi nguyên tử. Hơn nữa, chúng ta tưởng tượng rằng các electron này được định xứ tại các vị trí nguyên tử trong mạng. Mô hình này ứng một cách gần đúng với niken kim loại.
Chúng ta cũng giả thiết rằng có một tương tác giữa bất kỳ hai electron quay kề nhau nào cho một số hạng trong năng lượng của hệ
E = −Σi,j Kσi·σj, (15.1)
trong đó các σ tượng trưng cho các spin và phép tổng được lấy trên mọi cặp electron kề nhau. Chúng ta đã thảo luận loại năng lượng tương tác này khi chúng ta xét sự tách siêu tinh tế của hydro do tương tác của các mômen từ của electron và proton trong một nguyên tử hydro. Khi đó chúng ta đã biểu diễn nó là Aσe·σp. Giờ đây, đối với một cặp cho trước, chẳng hạn các electron tại nguyên tử 4 và tại nguyên tử 5, Hamiltonian sẽ là −Kσ4·σ5. Chúng ta có một số hạng cho mỗi cặp như vậy, và Hamiltonian là (như bạn kỳ vọng đối với các năng lượng cổ điển) tổng của các số hạng này cho mỗi cặp tương tác. Năng lượng được viết với thừa số −K sao cho một K dương sẽ ứng với sắt từ — nghĩa là, năng lượng thấp nhất đạt được khi các spin kề nhau song song. Trong một tinh thể thật, có thể có các số hạng khác là tương tác của các lân cận kế tiếp gần nhất, và cứ thế, nhưng chúng ta không cần xét các phức tạp như vậy ở giai đoạn này.
Với Hamiltonian của Phương trình (15.1) chúng ta có một mô tả đầy đủ về chất sắt từ — trong khuôn khổ phép xấp xỉ của chúng ta — và các tính chất của sự từ hóa sẽ phải xuất hiện. Chúng ta cũng sẽ có thể tính các tính chất nhiệt động do sự từ hóa gây ra. Nếu chúng ta có thể tìm mọi mức năng lượng, các tính chất của tinh thể ở một nhiệt độ T có thể được tìm từ nguyên lý rằng xác suất để một hệ được tìm thấy trong một trạng thái cho trước có năng lượng E tỉ lệ với e−E/κT. Bài toán này chưa bao giờ được giải trọn vẹn.
Chúng ta sẽ chỉ ra một số bài toán bằng cách lấy một ví dụ đơn giản trong đó mọi nguyên tử đều nằm trên một đường thẳng — một mạng một chiều. Bạn có thể dễ dàng mở rộng các ý tưởng sang ba chiều. Tại mỗi vị trí nguyên tử có một electron có hai trạng thái khả dĩ, hoặc spin hướng lên hoặc spin hướng xuống, và toàn bộ hệ được mô tả bằng cách cho biết mọi spin được sắp xếp như thế nào. Chúng ta lấy Hamiltonian của hệ là toán tử của năng lượng tương tác. Diễn giải các vectơ spin của Phương trình (15.1) là các toán tử-sigma — hay các ma trận-sigma — chúng ta viết cho mạng tuyến tính
Ĥ = Σn −(A/2) σ̂n·σ̂n+1. (15.2)
Trong phương trình này chúng ta đã viết hằng số là A/2 cho tiện (sao cho một số phương trình về sau sẽ đúng y như các phương trình trong Chương 13).
Giờ đây trạng thái thấp nhất của hệ này là gì? Trạng thái có năng lượng thấp nhất là trạng thái trong đó mọi spin đều song song — giả sử, tất cả đều hướng lên.1 Chúng ta có thể viết trạng thái này là |… + + + + …⟩, hay |gnd⟩ cho trạng thái “nền”, hay thấp nhất. Dễ dàng tính ra năng lượng cho trạng thái này. Một cách là viết ra mọi sigma vectơ theo σ̂x, σ̂y, và σ̂z, và lần lượt xem xét cẩn thận mỗi số hạng của Hamiltonian tác dụng lên trạng thái nền như thế nào, rồi cộng các kết quả lại. Tuy nhiên, chúng ta cũng có thể dùng một lối tắt tốt. Chúng ta đã thấy trong Mục 12–2, rằng σ̂i·σ̂j có thể được viết theo toán tử trao đổi spin Pauli như sau:
σ̂i·σ̂j = (2P̂trao đổi spinij − 1), (15.3)
trong đó toán tử P̂trao đổi spinij hoán đổi các spin của electron thứ i và thứ j. Với phép thế này, Hamiltonian trở thành
Ĥ = −AΣn(P̂trao đổi spinn,n+1 − ½). (15.4)
Giờ đây dễ dàng tính ra điều gì xảy ra với các trạng thái khác nhau. Chẳng hạn nếu i và j đều hướng lên, thì việc trao đổi các spin để mọi thứ không thay đổi, vậy P̂ij tác dụng lên trạng thái chỉ cho lại đúng trạng thái đó, và tương đương với việc nhân với +1. Biểu thức (P̂ij − ½) đúng bằng một nửa. (Từ giờ trở đi chúng ta sẽ bỏ chỉ số trên mô tả trên P̂.)
Đối với trạng thái nền mọi spin đều hướng lên; vậy nếu bạn trao đổi một cặp spin cụ thể nào đó, bạn được lại trạng thái ban đầu. Trạng thái nền là một trạng thái dừng. Nếu bạn tác dụng Hamiltonian lên nó, bạn được lại đúng trạng thái đó nhân với một tổng các số hạng, −(A/2) cho mỗi cặp spin. Nghĩa là, năng lượng của hệ trong trạng thái nền là −A/2 cho mỗi nguyên tử.
Tiếp theo chúng ta muốn nhìn vào năng lượng của một số trạng thái kích thích. Sẽ tiện lợi nếu đo các năng lượng theo trạng thái nền — nghĩa là, chọn trạng thái nền làm điểm không của năng lượng của chúng ta. Chúng ta có thể làm điều đó bằng cách cộng năng lượng A/2 vào mỗi số hạng trong Hamiltonian. Điều đó chỉ thay đổi “½” trong Phương trình (15.4) thành “1”. Hamiltonian mới của chúng ta là
Ĥ = −AΣn(P̂n,n+1 − 1). (15.5)
Với Hamiltonian này năng lượng của trạng thái thấp nhất bằng không; toán tử trao đổi spin tương đương với việc nhân với đơn vị (đối với trạng thái nền) và bị triệt tiêu bởi “1” trong mỗi số hạng.
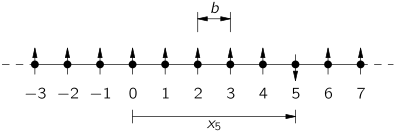
Để mô tả các trạng thái khác trạng thái nền, chúng ta sẽ cần một tập hợp thích hợp các trạng thái cơ sở. Một cách tiếp cận tiện lợi là nhóm các trạng thái theo việc liệu một electron có spin hướng xuống, hay hai electron có spin hướng xuống, và cứ thế. Dĩ nhiên, có nhiều trạng thái với một spin hướng xuống. Spin hướng xuống có thể ở nguyên tử “4”, hay ở nguyên tử “5”, hay ở nguyên tử “6”, … Chúng ta, thực tế, có thể chọn đúng các trạng thái như vậy làm các trạng thái cơ sở của mình. Chúng ta có thể viết chúng như thế này: |4⟩, |5⟩, |6⟩, … Tuy nhiên, về sau sẽ tiện hơn nếu chúng ta đánh dấu “nguyên tử lẻ” — nguyên tử có electron quay xuống — bằng tọa độ x của nó. Nghĩa là, chúng ta sẽ định nghĩa trạng thái |x5⟩ là trạng thái với mọi electron đều quay lên trừ electron trên nguyên tử tại x5, electron này có spin hướng xuống (xem Hình 15–1). Nói chung, |xn⟩ là trạng thái với một spin hướng xuống được đặt tại tọa độ xn của nguyên tử thứ n.
Tác dụng của Hamiltonian (15.5) lên trạng thái |x5⟩ là gì? Một số hạng của Hamiltonian là, chẳng hạn, −A(P̂7,8 − 1). Toán tử P̂7,8 trao đổi hai spin của các nguyên tử kề nhau 7, 8. Nhưng trong trạng thái |x5⟩ cả hai spin này đều hướng lên, và không có gì xảy ra; P̂7,8 tương đương với việc nhân với 1:
P̂7,8 |x5⟩ = |x5⟩.
Từ đó suy ra
(P̂7,8 − 1) |x5⟩ = 0.
Như vậy mọi số hạng của Hamiltonian đều cho không — trừ các số hạng liên quan đến nguyên tử 5, dĩ nhiên. Trên trạng thái |x5⟩, phép toán P̂4,5 trao đổi spin của nguyên tử 4 (hướng lên) và nguyên tử 5 (hướng xuống). Kết quả là trạng thái với mọi spin đều hướng lên trừ nguyên tử tại 4. Nghĩa là
P̂4,5 |x5⟩ = |x4⟩.
Theo cách y hệt
P̂5,6 |x5⟩ = |x6⟩.
Do đó, các số hạng duy nhất của Hamiltonian còn sống sót là −A(P̂4,5 − 1) và −A(P̂5,6 − 1). Tác dụng lên |x5⟩ chúng tạo ra −A|x4⟩ + A|x5⟩ và −A|x6⟩ + A|x5⟩, tương ứng. Kết quả là
Ĥ |x5⟩ = −AΣn(P̂n,n+1 − 1) |x5⟩ = −A{|x6⟩ + |x4⟩ − 2|x5⟩}. (15.6)
Khi Hamiltonian tác dụng lên trạng thái |x5⟩, nó làm phát sinh một biên độ nào đó để ở trong các trạng thái |x4⟩ và |x6⟩. Điều đó chỉ có nghĩa là có một biên độ nhất định để spin hướng xuống nhảy sang nguyên tử bên cạnh. Vậy vì tương tác giữa các spin, nếu chúng ta bắt đầu với một spin hướng xuống, thì có một xác suất nào đó để vào một lúc sau một spin khác sẽ hướng xuống thay vào đó. Tác dụng lên trạng thái tổng quát |xn⟩, Hamiltonian cho
Ĥ |xn⟩ = −A{|xn+1⟩ + |xn−1⟩ − 2|xn⟩}. (15.7)
Đặc biệt chú ý rằng nếu chúng ta lấy một tập hợp đầy đủ các trạng thái chỉ với một spin hướng xuống, chúng sẽ chỉ bị trộn lẫn với nhau. Hamiltonian sẽ không bao giờ trộn các trạng thái này với các trạng thái khác có nhiều spin hướng xuống hơn. Chừng nào bạn chỉ trao đổi các spin, bạn không bao giờ thay đổi tổng số spin hướng xuống.
Sẽ tiện lợi nếu dùng ký hiệu ma trận cho Hamiltonian, chẳng hạn Hn,m ≡ ⟨xn|Ĥ|xm⟩; Phương trình (15.7) tương đương với
Hn,n = 2A; Hn,n+1 = Hn,n−1 = −A; Hn,m = 0, đối với |n − m| > 1. (15.8)
Giờ đây các mức năng lượng cho các trạng thái với một spin hướng xuống là gì? Như thường lệ, chúng ta đặt Cn là biên độ để một trạng thái |ψ⟩ nào đó ở trong trạng thái |xn⟩. Nếu |ψ⟩ là một trạng thái năng lượng xác định, mọi Cn phải biến thiên theo thời gian theo cùng một cách, cụ thể là,
Cn = ane−iEt/ℏ. (15.9)
Chúng ta có thể đặt nghiệm thử này vào phương trình Hamilton thường lệ của chúng ta
iℏ dCn/dt = Σm HnmCm, (15.10)
dùng Phương trình (15.8) cho các phần tử ma trận. Dĩ nhiên chúng ta được một số vô hạn các phương trình, nhưng tất cả chúng đều có thể được viết là
Ean = 2Aan − Aan−1 − Aan+1. (15.11)
Chúng ta lại có đúng bài toán y hệt chúng ta đã giải quyết trong Chương 13, trừ việc ở chỗ chúng ta đã có E0 thì giờ chúng ta có 2A. Các nghiệm ứng với các biên độ Cn (biên độ spin xuống) truyền lan dọc mạng với một hằng số truyền lan k và một năng lượng
E = 2A(1 − cos kb), (15.12)
trong đó b là hằng số mạng.
Các nghiệm năng lượng xác định ứng với các “sóng” của spin hướng xuống — được gọi là “các sóng spin”. Và đối với mỗi bước sóng có một năng lượng tương ứng. Đối với các bước sóng dài (k nhỏ) năng lượng này biến thiên như
E = Ab²k². (15.13)
Đúng như trước, chúng ta có thể xét một gói sóng định xứ (tuy nhiên chỉ chứa các bước sóng dài) ứng với một electron spin xuống trong một phần của mạng. Spin hướng xuống này sẽ hành xử như một “hạt”. Vì năng lượng của nó liên hệ với k bởi (15.13), “hạt” sẽ có một khối lượng hiệu dụng:
meff = ℏ²/(2Ab²). (15.14)
Các “hạt” này đôi khi được gọi là “magnon”.
15–2 Hai sóng spin
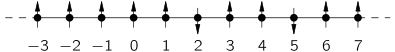
Giờ đây chúng ta muốn thảo luận điều gì xảy ra nếu có hai spin hướng xuống. Lại nữa chúng ta chọn một tập hợp các trạng thái cơ sở. Chúng ta sẽ chọn các trạng thái trong đó có các spin hướng xuống tại hai vị trí nguyên tử, chẳng hạn trạng thái được chỉ trong Hình 15–2. Chúng ta có thể đánh dấu một trạng thái như vậy bằng các tọa độ x của hai vị trí có spin hướng xuống. Trạng thái được chỉ có thể được gọi là |x2, x5⟩. Nói chung các trạng thái cơ sở là |xn, xm⟩ — một tập hợp vô hạn kép! Trong hệ mô tả này, trạng thái |x4, x9⟩ và trạng thái |x9, x4⟩ là đúng cùng một trạng thái, bởi vì mỗi cái chỉ đơn giản nói rằng có một spin hướng xuống tại 4 và một spin tại 9; thứ tự không có ý nghĩa gì. Hơn nữa, trạng thái |x4, x4⟩ không có ý nghĩa, không có thứ như vậy. Chúng ta có thể mô tả bất kỳ trạng thái |ψ⟩ nào bằng cách cho các biên độ để ở trong mỗi trạng thái cơ sở. Như vậy Cm,n = ⟨xm, xn|ψ⟩ giờ đây có nghĩa là biên độ để một hệ trong trạng thái |ψ⟩ ở trong một trạng thái trong đó cả nguyên tử thứ m và nguyên tử thứ n đều có một spin hướng xuống. Các phức tạp nảy sinh giờ đây không phải là các phức tạp về ý tưởng — chúng chỉ thuần túy là các phức tạp trong việc ghi sổ. (Một trong các phức tạp của cơ học lượng tử đúng là việc ghi sổ. Với càng nhiều spin hướng xuống, ký hiệu càng trở nên công phu với rất nhiều chỉ số và các phương trình luôn trông rất đáng sợ; nhưng các ý tưởng không nhất thiết phức tạp hơn trường hợp đơn giản nhất.)
Các phương trình chuyển động của hệ spin là các phương trình vi phân cho Cn,m. Chúng là
iℏ dCn,m/dt = Σi,j(Hnm,ij)Cij. (15.15)
Giả sử chúng ta muốn tìm các trạng thái dừng. Như thường lệ, các đạo hàm theo thời gian trở thành E nhân các biên độ và Cm,n có thể được thay bằng các hệ số am,n. Tiếp theo chúng ta phải tính ra cẩn thận hiệu ứng của H lên một trạng thái với các spin m và n hướng xuống. Không khó để tính ra. Giả sử trong một lúc rằng m và n đủ xa nhau để chúng ta không phải lo về rắc rối hiển nhiên. Phép toán trao đổi tại vị trí xn sẽ di chuyển spin hướng xuống hoặc tới nguyên tử (n + 1) hoặc tới nguyên tử (n − 1), và vì vậy có một biên độ rằng trạng thái hiện tại đã đến từ trạng thái |xm, xn+1⟩ và cũng có một biên độ rằng nó đã đến từ trạng thái |xm, xn−1⟩. Hoặc có thể spin còn lại đã di chuyển; vậy có một biên độ nhất định rằng Cm,n được nạp từ Cm+1,n hoặc từ Cm−1,n. Mọi hiệu ứng này đều phải bằng nhau. Kết quả cuối cùng cho phương trình Hamilton trên Cm,n là
Eam,n = −A(am+1,n + am−1,n + am,n+1 + am,n−1) + 4Aam,n. (15.16)
Phương trình này đúng trừ trong hai tình huống. Nếu m = n thì không có phương trình nào cả, và nếu m = n ± 1, thì hai trong các số hạng trong Phương trình (15.16) phải vắng mặt. Chúng ta sẽ bỏ qua các ngoại lệ này. Chúng ta đơn giản bỏ qua sự thật rằng một số ít trong các phương trình này bị thay đổi đôi chút. Xét cho cùng, tinh thể được giả thiết là vô hạn, và chúng ta có một số vô hạn các số hạng; bỏ qua một vài số có thể không quan trọng lắm. Vậy đối với một phép xấp xỉ thô đầu tiên, chúng ta hãy quên các phương trình đã bị thay đổi đi. Nói cách khác, chúng ta giả thiết rằng Phương trình (15.16) đúng đối với mọi m và n, ngay cả đối với m và n kề nhau. Đây là phần cốt yếu của phép xấp xỉ của chúng ta.
Khi đó nghiệm không khó tìm. Chúng ta lập tức được
Cm,n = am,ne−iEt/ℏ, (15.17)
với
am,n = (hằng số) eik1xmeik2xn, (15.18)
trong đó
E = 4A − 2A cos k1b − 2A cos k2b. (15.19)
Hãy nghĩ một lúc về điều sẽ xảy ra nếu chúng ta có hai sóng spin đơn lẻ, độc lập (như trong mục trước) ứng với k = k1 và k = k2; chúng sẽ có các năng lượng, từ Phương trình (15.12), là
E1 = (2A − 2A cos k1b)
và
E2 = (2A − 2A cos k2b).
Để ý rằng năng lượng E trong Phương trình (15.19) đúng là tổng của chúng,
E = E1 + E2. (15.20)
Nói cách khác, chúng ta có thể nghĩ về nghiệm của mình theo cách này. Có hai hạt — nghĩa là, hai sóng spin. Một trong chúng có một động lượng được mô tả bởi k1, cái kia bởi k2, và năng lượng của hệ là tổng các năng lượng của hai vật thể. Hai hạt hành động hoàn toàn độc lập. Chỉ có vậy thôi.
Dĩ nhiên chúng ta đã thực hiện một số phép xấp xỉ, nhưng chúng ta không muốn thảo luận độ chính xác của đáp án của mình tại điểm này. Tuy nhiên, bạn có thể đoán rằng trong một tinh thể có kích thước hợp lý với hàng tỷ nguyên tử — và, do đó, hàng tỷ số hạng trong Hamiltonian — việc bỏ đi một vài số hạng sẽ không gây ra sai số lớn lắm. Nếu chúng ta có quá nhiều spin hướng xuống đến mức có một mật độ đáng kể, thì chúng ta chắc chắn sẽ phải lo về các hiệu chỉnh.
[Thật thú vị, một nghiệm chính xác có thể được viết xuống nếu chỉ có đúng hai spin hướng xuống. Kết quả không đặc biệt quan trọng. Nhưng thật thú vị là các phương trình có thể được giải chính xác cho trường hợp này. Nghiệm là:
am,n = exp[ikc(xm + xn)] sin(k|xm − xn|), (15.21)
với năng lượng
E = 4A − 2A cos k1b − 2A cos k2b,
và với các số sóng kc và k liên hệ với k1 và k2 bởi
k1 = kc − k, k2 = kc + k. (15.22)
Nghiệm này bao gồm “tương tác” của hai spin. Nó mô tả sự thật rằng khi các spin đến cùng nhau có một cơ hội nhất định của sự tán xạ. Các spin hành động rất giống các hạt có một tương tác. Nhưng lý thuyết chi tiết về sự tán xạ của chúng vượt ra ngoài điều chúng ta muốn nói ở đây.]
15–3 Các hạt độc lập
Trong mục trước chúng ta đã viết xuống một Hamiltonian, Phương trình (15.15), cho một hệ hai hạt. Sau đó, dùng một phép xấp xỉ tương đương với việc bỏ qua mọi “tương tác” của hai hạt, chúng ta đã tìm các trạng thái dừng được mô tả bởi các Phương trình (15.17) và (15.18). Trạng thái này đúng là tích của hai trạng thái một hạt. Tuy nhiên, nghiệm chúng ta đã cho đối với am,n trong Phương trình (15.18) thực ra không thỏa đáng. Chúng ta đã chỉ ra rất cẩn thận trước đó rằng trạng thái |x9, x4⟩ không phải là một trạng thái khác với |x4, x9⟩ — thứ tự của xm và xn không có ý nghĩa. Nói chung, biểu thức đại số cho biên độ Cm,n phải không thay đổi nếu chúng ta hoán đổi các giá trị của xm và xn, vì điều đó không làm thay đổi trạng thái. Dù theo cách nào, nó cũng phải tượng trưng cho biên độ để tìm một spin hướng xuống tại xm và một spin hướng xuống tại xn. Nhưng chú ý rằng (15.18) không đối xứng trong xm và xn — vì k1 và k2 nói chung có thể khác nhau.
Rắc rối là chúng ta đã không ép nghiệm của Phương trình (15.15) của chúng ta thỏa mãn điều kiện phụ thêm này. May mắn thay, dễ dàng sửa chữa mọi chuyện. Trước hết chú ý rằng một nghiệm của phương trình Hamilton tốt đúng như (15.18) là
am,n = Keik2xmeik1xn. (15.23)
Nó thậm chí có đúng năng lượng chúng ta đã được cho (15.18). Bất kỳ tổ hợp tuyến tính nào của (15.18) và (15.23) cũng là một nghiệm tốt, và có một năng lượng vẫn được cho bởi Phương trình (15.19). Nghiệm chúng ta đáng lẽ nên chọn — vì yêu cầu đối xứng của chúng ta — đúng là tổng của (15.18) và (15.23):
am,n = K[eik1xmeik2xn + eik2xmeik1xn]. (15.24)
Giờ đây, cho trước bất kỳ k1 và k2 nào, biên độ Cm,n không phụ thuộc vào việc chúng ta đặt xm và xn theo cách nào — nếu chúng ta tình cờ định nghĩa xm và xn đảo ngược, chúng ta được cùng một biên độ. Cách diễn giải của chúng ta về Phương trình (15.24) theo ngôn ngữ “magnon” cũng phải khác. Chúng ta không còn có thể nói rằng phương trình tượng trưng cho một hạt với số sóng k1 và một hạt thứ hai với số sóng k2. Biên độ (15.24) tượng trưng cho một trạng thái với hai hạt (magnon). Trạng thái được đặc trưng bởi hai số sóng k1 và k2. Nghiệm của chúng ta trông như một trạng thái hợp thành của một hạt với động lượng p1 = ℏk1 và một hạt khác với động lượng p2 = ℏk2, nhưng trong trạng thái của chúng ta, chúng ta không thể nói hạt nào là hạt nào.
Đến lúc này, thảo luận này hẳn làm bạn nhớ đến Chương 4 và câu chuyện của chúng ta về các hạt đồng nhất. Chúng ta vừa chỉ ra rằng các hạt của các sóng spin — các magnon — hành xử như các hạt Bose đồng nhất. Mọi biên độ phải đối xứng trong các tọa độ của hai hạt — điều này cũng như nói rằng nếu chúng ta “hoán đổi hai hạt”, chúng ta được lại cùng một biên độ và với cùng một dấu. Nhưng, bạn có thể đang nghĩ, tại sao chúng ta đã chọn cộng hai số hạng khi lập Phương trình (15.24). Tại sao không trừ? Với một dấu trừ, việc hoán đổi xm và xn sẽ chỉ làm đổi dấu của am,n mà điều đó không quan trọng. Nhưng việc hoán đổi xm và xn không làm thay đổi bất cứ thứ gì — mọi electron của tinh thể đều đúng ở nơi chúng đã ở trước đó, vậy không có lý do gì để ngay cả dấu của biên độ thay đổi. Các magnon sẽ hành xử như các hạt Bose.2
Các điểm chính của thảo luận này có hai mặt: Thứ nhất, để chỉ cho bạn một cái gì đó về các sóng spin, và, thứ hai, để chứng minh một trạng thái mà biên độ của nó là một tích của hai biên độ, và năng lượng của nó là tổng của các năng lượng ứng với hai biên độ. Đối với các hạt độc lập, biên độ là tích và năng lượng là tổng. Bạn có thể dễ dàng thấy tại sao năng lượng là tổng. Năng lượng là hệ số của t trong một hàm mũ ảo — nó tỉ lệ với tần số. Nếu hai vật thể đang làm một việc gì đó, một cái với biên độ e−iE1t/ℏ và cái kia với biên độ e−iE2t/ℏ, và nếu biên độ để hai việc xảy ra cùng nhau là tích của các biên độ cho mỗi việc, thì có một tần số duy nhất trong tích, tần số đó là tổng của hai tần số. Năng lượng ứng với tích các biên độ là tổng của hai năng lượng.
Chúng ta đã trải qua một lập luận khá dài dòng để nói với bạn một điều đơn giản. Khi bạn không tính đến bất kỳ tương tác nào giữa các hạt, bạn có thể nghĩ về mỗi hạt một cách độc lập. Chúng có thể tồn tại một cách độc lập trong các trạng thái khác nhau mà chúng sẽ có khi ở một mình, và chúng sẽ mỗi cái đóng góp năng lượng chúng sẽ có nếu chúng ở một mình. Tuy nhiên, bạn phải nhớ rằng nếu chúng là các hạt đồng nhất, chúng có thể hành xử hoặc như các hạt Bose hoặc như các hạt Fermi tùy thuộc vào bài toán. Chẳng hạn, hai electron thêm vào một tinh thể sẽ phải hành xử như các hạt Fermi. Khi các vị trí của hai electron được hoán đổi, biên độ phải đảo dấu. Trong phương trình ứng với Phương trình (15.24) sẽ phải có một dấu trừ giữa hai số hạng ở vế phải. Hệ quả là, hai hạt Fermi không thể ở trong đúng cùng một điều kiện — với các spin bằng nhau và các k bằng nhau. Biên độ cho trạng thái này bằng không.
15–4 Phân tử benzene
Mặc dù cơ học lượng tử cung cấp các định luật cơ bản quyết định cấu trúc của các phân tử, các định luật này chỉ có thể được áp dụng chính xác cho các hợp chất đơn giản nhất. Vì vậy, các nhà hóa học đã xây dựng nhiều phương pháp gần đúng khác nhau để tính một số tính chất của các phân tử phức tạp. Giờ đây chúng ta muốn chỉ cho bạn phép xấp xỉ hạt độc lập được các nhà hóa học hữu cơ sử dụng như thế nào. Chúng ta bắt đầu với phân tử benzene.
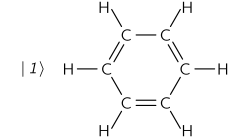
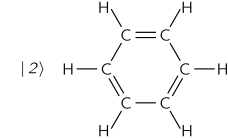
Chúng ta đã thảo luận phân tử benzene từ một quan điểm khác trong Chương 10. Ở đó chúng ta đã lấy một bức tranh gần đúng về phân tử như một hệ hai trạng thái, với hai trạng thái cơ sở được chỉ trong Hình 15–3. Có một vòng sáu carbon với một hydro được liên kết với carbon tại mỗi vị trí. Với bức tranh quy ước về các liên kết hóa trị, cần phải giả thiết các liên kết đôi giữa một nửa số nguyên tử carbon, và trong điều kiện năng lượng thấp nhất có hai khả năng được chỉ trong hình. Cũng có các trạng thái khác, có năng lượng cao hơn. Khi chúng ta thảo luận benzene trong Chương 10, chúng ta chỉ lấy hai trạng thái đó và quên mọi phần còn lại. Chúng ta đã thấy rằng năng lượng trạng thái nền của phân tử không phải là năng lượng của một trong các trạng thái trong hình, mà thấp hơn lượng đó một lượng tỉ lệ với biên độ để lật từ một trong các trạng thái này sang trạng thái kia.
Giờ đây chúng ta sẽ nhìn cùng phân tử này từ một quan điểm hoàn toàn khác — dùng một loại phép xấp xỉ khác. Hai quan điểm sẽ cho chúng ta các đáp án khác nhau, nhưng nếu chúng ta cải thiện một trong hai phép xấp xỉ, nó sẽ phải dẫn đến sự thật, một mô tả đúng đắn về benzene. Tuy nhiên, nếu chúng ta không bận tâm cải thiện chúng, như dĩ nhiên là tình huống thường lệ, thì bạn không nên ngạc nhiên nếu hai mô tả không khớp nhau chính xác. Ít nhất chúng ta sẽ chỉ ra rằng cũng với quan điểm mới, năng lượng thấp nhất của phân tử benzene thấp hơn năng lượng của một trong hai cấu trúc ba liên kết của Hình 15–3.
Giờ đây chúng ta muốn dùng bức tranh sau. Giả sử chúng ta tưởng tượng sáu nguyên tử carbon của một phân tử benzene chỉ được nối bởi các liên kết đơn như trong Hình 15–4. Chúng ta đã loại bỏ sáu electron — vì một liên kết tượng trưng cho một cặp electron — vậy chúng ta có một phân tử benzene bị ion hóa sáu lần. Giờ đây chúng ta sẽ xét điều gì xảy ra khi chúng ta đặt trở lại sáu electron từng cái một, tưởng tượng rằng mỗi electron có thể chạy tự do quanh vòng. Chúng ta cũng giả thiết rằng mọi liên kết được chỉ trong Hình 15–4 đều đã thỏa mãn, và không cần được xét thêm nữa.
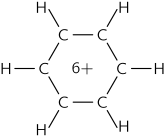
Điều gì xảy ra khi chúng ta đặt một electron trở lại vào ion phân tử? Nó có thể, dĩ nhiên, được đặt tại bất kỳ một trong sáu vị trí nào quanh vòng — ứng với sáu trạng thái cơ sở. Nó cũng sẽ có một biên độ nhất định, chẳng hạn A, để đi từ một vị trí sang vị trí kế tiếp. Nếu chúng ta phân tích các trạng thái dừng, sẽ có một số mức năng lượng khả dĩ nhất định. Đó mới chỉ cho một electron.
Tiếp theo đặt một electron thứ hai vào. Và giờ đây chúng ta thực hiện phép xấp xỉ vô lý nhất mà bạn có thể nghĩ ra — rằng điều một electron làm không bị ảnh hưởng bởi điều electron kia đang làm. Dĩ nhiên chúng thật sự sẽ tương tác; chúng đẩy nhau qua lực Coulomb, và hơn nữa khi cả hai cùng ở một vị trí, chúng phải có năng lượng khác đáng kể so với hai lần năng lượng cho một electron ở đó. Chắc chắn phép xấp xỉ hạt độc lập là không chính đáng khi chỉ có sáu vị trí — đặc biệt khi chúng ta muốn đặt vào sáu electron. Tuy vậy các nhà hóa học hữu cơ đã có thể học được rất nhiều bằng cách thực hiện một phép xấp xỉ như thế này.

Trước khi chúng ta giải quyết phân tử benzene một cách chi tiết, chúng ta hãy xét một ví dụ đơn giản hơn — phân tử ethylene chỉ chứa hai nguyên tử carbon với hai nguyên tử hydro ở mỗi phía như được chỉ trong Hình 15–5. Phân tử này có một liên kết “thừa” liên quan đến hai electron giữa hai nguyên tử carbon. Giờ đây loại bỏ một trong các electron này; chúng ta có gì? Chúng ta có thể nhìn nó như một hệ hai trạng thái — electron còn lại có thể ở carbon này hay carbon kia. Chúng ta có thể phân tích nó như một hệ hai trạng thái. Các năng lượng khả dĩ cho electron đơn lẻ là hoặc (E0 − A) hoặc (E0 + A), như được chỉ trong Hình 15–6.
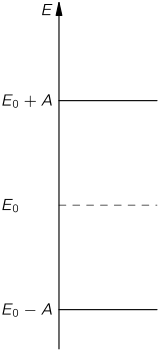
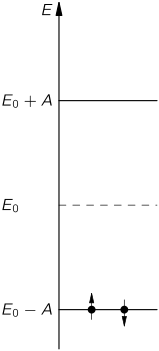
Giờ đây cộng thêm electron thứ hai. Tốt, nếu chúng ta có hai electron, chúng ta có thể đặt electron thứ nhất vào trạng thái thấp hơn và electron thứ hai vào trạng thái trên. Không hẳn; chúng ta đã quên một điều gì đó. Mỗi một trong các trạng thái thực ra là trạng thái kép. Khi chúng ta nói có một trạng thái khả dĩ với năng lượng (E0 − A), thực ra có hai trạng thái. Hai electron có thể đi vào cùng một trạng thái nếu một electron có spin hướng lên và electron kia có spin hướng xuống. (Không thể đặt thêm nữa vì nguyên lý loại trừ.) Vậy thực ra có hai trạng thái khả dĩ có năng lượng (E0 − A). Chúng ta có thể vẽ một sơ đồ, như trong Hình 15–7, chỉ cả các mức năng lượng và sự chiếm giữ của chúng. Trong điều kiện năng lượng thấp nhất, cả hai electron sẽ ở trong trạng thái thấp nhất với các spin của chúng ngược nhau. Năng lượng của liên kết thừa trong phân tử ethylene do đó là 2(E0 − A) nếu chúng ta bỏ qua tương tác giữa hai electron.
Chúng ta hãy quay lại benzene. Mỗi một trong hai trạng thái của Hình 15–3 có ba liên kết đôi. Mỗi liên kết trong chúng đúng như liên kết trong ethylene, và đóng góp 2(E0 − A) vào năng lượng nếu E0 giờ đây là năng lượng để đặt một electron lên một vị trí trong benzene và A là biên độ để lật sang vị trí kế tiếp. Vậy năng lượng sẽ phải vào khoảng 6(E0 − A). Nhưng khi chúng ta nghiên cứu benzene trước đây, chúng ta đã được rằng năng lượng thấp hơn năng lượng của cấu trúc với ba liên kết thừa. Chúng ta hãy xem liệu năng lượng cho benzene có xuất hiện thấp hơn ba liên kết từ quan điểm mới của chúng ta không.
Chúng ta bắt đầu với vòng benzene bị ion hóa sáu lần và cộng thêm một electron. Giờ đây chúng ta có một hệ sáu trạng thái. Chúng ta chưa giải một hệ như vậy, nhưng chúng ta biết phải làm gì. Chúng ta có thể viết sáu phương trình trong sáu biên độ, và cứ thế. Nhưng chúng ta hãy tiết kiệm một chút công sức — bằng cách để ý rằng chúng ta đã giải bài toán rồi, khi chúng ta giải bài toán về một electron trên một đường thẳng vô hạn các nguyên tử. Dĩ nhiên, benzene không phải là một đường thẳng vô hạn, nó có 6 vị trí nguyên tử trên một vòng tròn. Nhưng tưởng tượng rằng chúng ta mở vòng tròn ra thành một đường thẳng, và đánh số các nguyên tử dọc đường thẳng từ 1 đến 6. Trong một đường thẳng vô hạn, vị trí tiếp theo sẽ là 7, nhưng nếu chúng ta khăng khăng rằng vị trí này đồng nhất với vị trí số 1 và cứ thế, tình huống sẽ đúng như vòng benzene. Nói cách khác, chúng ta có thể lấy nghiệm cho một đường thẳng vô hạn với một yêu cầu cộng thêm rằng nghiệm phải tuần hoàn với một chu trình dài sáu nguyên tử. Từ Chương 13, electron trên một đường thẳng có các trạng thái năng lượng xác định khi biên độ tại mỗi vị trí là eikxn = eikbn. Đối với mỗi k, năng lượng là
E = E0 − 2A cos kb. (15.25)
Giờ đây chúng ta chỉ muốn dùng các nghiệm lặp lại sau mỗi 6 nguyên tử. Trước hết chúng ta hãy làm trường hợp tổng quát cho một vòng có N nguyên tử. Nếu nghiệm có một chu kỳ là N khoảng cách nguyên tử, eikbN phải bằng đơn vị; hay kbN phải là một bội số của 2π. Lấy s tượng trưng cho bất kỳ số nguyên nào, điều kiện của chúng ta là
kbN = 2πs. (15.26)
Chúng ta đã thấy trước đây rằng không có ý nghĩa gì trong việc lấy các k ra ngoài khoảng ±π/b. Điều này có nghĩa là chúng ta được mọi trạng thái khả dĩ bằng cách lấy các giá trị của s trong khoảng ±N/2.
Khi đó chúng ta thấy rằng đối với một vòng N nguyên tử có N trạng thái năng lượng xác định3 và chúng có các số sóng ks được cho bởi
ks = (2π/Nb) s. (15.27)
Mỗi trạng thái có năng lượng (15.25). Chúng ta có một phổ vạch của các mức năng lượng khả dĩ. Phổ cho benzene (N = 6) được chỉ trong Hình 15–8(b). (Các con số trong ngoặc đơn chỉ số lượng các trạng thái khác nhau có cùng năng lượng.)
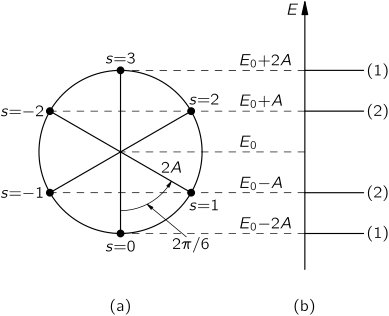
Có một cách hay để hình dung sáu mức năng lượng, như chúng ta đã chỉ trong phần (a) của hình. Tưởng tượng một vòng tròn có tâm trên một mức với E0, và có bán kính 2A. Nếu chúng ta bắt đầu ở điểm đáy và đánh dấu sáu cung bằng nhau (tại các góc tính từ điểm đáy là ksb = 2πs/N, hay 2πs/6 đối với benzene), thì các chiều cao thẳng đứng của các điểm trên vòng tròn là các nghiệm của Phương trình (15.25). Sáu điểm tượng trưng cho sáu trạng thái khả dĩ. Mức năng lượng thấp nhất ở tại (E0 − 2A); có hai trạng thái có cùng năng lượng (E0 − A), và cứ thế.4 Đây là các trạng thái khả dĩ cho một electron. Nếu chúng ta có nhiều hơn một electron, hai electron — với các spin ngược nhau — có thể đi vào mỗi trạng thái.
Đối với phân tử benzene, chúng ta phải đặt vào sáu electron. Đối với trạng thái nền, chúng sẽ đi vào các trạng thái năng lượng thấp nhất khả dĩ — hai tại s = 0, hai tại s = +1, và hai tại s = −1. Theo phép xấp xỉ hạt độc lập, năng lượng của trạng thái nền là
Enền = 2(E0 − 2A) + 4(E0 − A) = 6E0 − 8A. (15.28)
Năng lượng quả thật nhỏ hơn năng lượng của ba liên kết đôi riêng biệt — một lượng 2A.
Bằng cách so sánh năng lượng của benzene với năng lượng của ethylene, có thể xác định A. Nó ra là 0,8 electron volt, hay, theo các đơn vị các nhà hóa học thích, 18 kilocalorie trên mol.
Chúng ta có thể dùng mô tả này để tính hay hiểu các tính chất khác của benzene. Chẳng hạn, dùng Hình 15–8 chúng ta có thể thảo luận sự kích thích của benzene bởi ánh sáng. Điều gì sẽ xảy ra nếu chúng ta thử kích thích một trong các electron? Nó có thể di chuyển lên một trong các trạng thái cao hơn còn trống. Năng lượng kích thích thấp nhất sẽ là một chuyển dời từ mức đã đầy cao nhất lên mức trống thấp nhất. Việc đó tốn năng lượng 2A. Benzene sẽ hấp thụ ánh sáng có tần số ν khi hν = 2A. Cũng sẽ có sự hấp thụ các photon với các năng lượng 3A và 4A. Không cần phải nói, phổ hấp thụ của benzene đã được đo và mẫu hình của các vạch phổ là đúng ít nhiều, ngoại trừ việc chuyển dời thấp nhất xảy ra trong vùng tử ngoại; và để khớp với dữ liệu, người ta sẽ phải chọn một giá trị của A trong khoảng từ 1,4 đến 2,4 electron volt. Nghĩa là, giá trị số của A lớn gấp hai hay ba lần giá trị được dự đoán từ năng lượng liên kết hóa học.
Nhà hóa học làm gì trong các tình huống như thế này là phân tích nhiều phân tử cùng một loại tương tự và rút ra một số quy tắc thực nghiệm. Chẳng hạn, ông ta học được: Để tính năng lượng liên kết, hãy dùng một giá trị này nọ của A, nhưng để được phổ hấp thụ đúng một cách gần đúng, hãy dùng một giá trị khác của A. Bạn có thể cảm thấy điều này nghe có vẻ hơi vô lý. Nó không thỏa đáng lắm từ quan điểm của một nhà vật lý đang cố hiểu tự nhiên từ các nguyên lý đầu tiên. Nhưng bài toán của nhà hóa học thì khác. Ông ta phải cố đoán trước điều gì sẽ xảy ra với các phân tử chưa được chế tạo, hay chưa được hiểu trọn vẹn. Điều ông ta cần là một loạt các quy tắc thực nghiệm; chúng đến từ đâu không quan trọng lắm. Vậy ông ta dùng lý thuyết theo một cách khá khác với nhà vật lý. Ông ta lấy các phương trình có một bóng dáng nào đó của sự thật trong chúng, nhưng sau đó ông ta phải thay đổi các hằng số trong chúng — thực hiện các hiệu chỉnh thực nghiệm.
Trong trường hợp của benzene, lý do chính của sự không nhất quán là giả thiết của chúng ta rằng các electron độc lập — lý thuyết chúng ta bắt đầu thực ra là không chính đáng. Tuy vậy, nó có một bóng dáng nào đó của sự thật bởi vì các kết quả của nó dường như đang đi đúng hướng. Với các phương trình như vậy cộng thêm một số quy tắc thực nghiệm — bao gồm nhiều ngoại lệ khác nhau — nhà hóa học hữu cơ tìm đường đi của mình qua đầm lầy của các thứ phức tạp ông ta chọn để nghiên cứu. (Đừng quên rằng lý do một nhà vật lý có thể thật sự tính toán từ các nguyên lý đầu tiên là vì ông ta chỉ chọn các bài toán đơn giản. Ông ta không bao giờ giải một bài toán với 42 hay ngay cả 6 electron trong đó. Cho đến nay, ông ta mới chỉ có thể tính toán một cách chính xác hợp lý nguyên tử hydro và nguyên tử heli.)
15–5 Thêm về hóa học hữu cơ
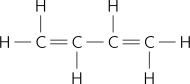
Chúng ta hãy xem cùng các ý tưởng này có thể được dùng để nghiên cứu các phân tử khác như thế nào. Xét một phân tử như butadiene (1,3) — nó được vẽ trong Hình 15–9 theo bức tranh liên kết hóa trị thường lệ.
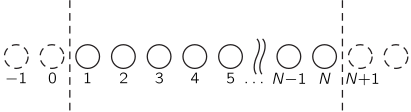
Chúng ta có thể chơi cùng một trò chơi với bốn electron thừa ứng với hai liên kết đôi. Nếu chúng ta loại bỏ bốn electron, chúng ta có bốn nguyên tử carbon trên một đường thẳng. Bạn đã biết cách giải một đường thẳng. Bạn nói, “Ồ không, tôi chỉ biết cách giải một đường thẳng vô hạn.” Nhưng các nghiệm cho đường thẳng vô hạn cũng bao gồm các nghiệm cho một đường thẳng hữu hạn. Hãy xem. Đặt N là số nguyên tử trên đường thẳng và đánh số chúng từ 1 đến N như được chỉ trong Hình 15–10. Khi viết các phương trình cho biên độ tại vị trí 1, bạn sẽ không có một số hạng nạp từ vị trí 0. Tương tự, phương trình cho vị trí N sẽ khác với phương trình chúng ta đã dùng cho một đường thẳng vô hạn bởi vì sẽ không có gì nạp từ vị trí N + 1. Nhưng giả sử rằng chúng ta có thể thu được một nghiệm cho đường thẳng vô hạn có tính chất sau: biên độ để ở tại nguyên tử 0 bằng không và biên độ để ở tại nguyên tử (N + 1) cũng bằng không. Khi đó tập hợp các phương trình cho mọi vị trí từ 1 đến N trên đường thẳng hữu hạn cũng được thỏa mãn. Bạn có thể nghĩ rằng không tồn tại một nghiệm như vậy cho đường thẳng vô hạn bởi vì mọi nghiệm của chúng ta đều trông như eikxn có cùng một giá trị tuyệt đối của biên độ ở khắp nơi. Nhưng bạn sẽ nhớ rằng năng lượng chỉ phụ thuộc vào giá trị tuyệt đối của k, vậy một nghiệm khác, cũng chính đáng như vậy đối với cùng một năng lượng, sẽ là e−ikxn. Và điều này cũng đúng đối với bất kỳ chồng chập nào của hai nghiệm này. Bằng cách trừ chúng cho nhau chúng ta có thể được nghiệm sin kxn, nghiệm này thỏa mãn yêu cầu rằng biên độ bằng không tại x = 0. Nó vẫn ứng với năng lượng (E0 − 2A cos kb). Giờ đây bằng một lựa chọn thích hợp cho giá trị của k chúng ta cũng có thể làm cho biên độ bằng không tại xN+1. Việc này đòi hỏi (N + 1)kb là một bội số của π, hay
kb = [π/(N + 1)] s, (15.29)
trong đó s là một số nguyên từ 1 đến N. (Chúng ta chỉ lấy các k dương bởi vì mỗi nghiệm chứa cả +k và −k; đổi dấu của k cho lại đúng cùng một trạng thái.) Đối với phân tử butadiene, N = 4, vậy có bốn trạng thái với
kb = π/5, 2π/5, 3π/5, và 4π/5. (15.30)
Chúng ta có thể biểu diễn các mức năng lượng bằng một sơ đồ vòng tròn tương tự sơ đồ cho benzene. Lần này chúng ta dùng một nửa vòng tròn được chia thành năm phần bằng nhau như được chỉ trong Hình 15–11. Điểm ở đáy ứng với s = 0, điểm này không cho trạng thái nào cả. Điều này cũng đúng đối với điểm ở đỉnh, điểm ứng với s = N + 1. Bốn điểm còn lại cho chúng ta bốn năng lượng được phép. Có bốn trạng thái dừng, đúng điều chúng ta kỳ vọng khi đã bắt đầu với bốn trạng thái cơ sở. Trong sơ đồ vòng tròn, các khoảng góc là π/5 hay 36 độ. Năng lượng thấp nhất ra là (E0 − 1,618A). (À, toán học chứa đựng biết bao điều kỳ diệu; tỉ lệ vàng của người Hy Lạp5 cho chúng ta trạng thái năng lượng thấp nhất của phân tử butadiene theo lý thuyết này!)
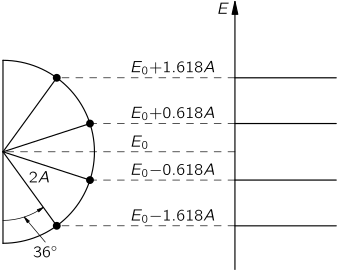
Giờ đây chúng ta có thể tính năng lượng của phân tử butadiene khi chúng ta đặt vào bốn electron. Với bốn electron, chúng ta lấp đầy hai mức thấp nhất, mỗi mức với hai electron có spin ngược nhau. Tổng năng lượng là
E = 2(E0 − 1,618A) + 2(E0 − 0,618A) = 4(E0 − A) − 0,472A. (15.31)
Kết quả này có vẻ hợp lý. Năng lượng thấp hơn một chút so với hai liên kết đôi đơn giản, nhưng sự liên kết không mạnh như trong benzene. Dù sao đây là cách nhà hóa học phân tích một số phân tử hữu cơ.
Nhà hóa học có thể dùng không chỉ các năng lượng mà cả các biên độ xác suất. Biết các biên độ cho mỗi trạng thái, và trạng thái nào được chiếm giữ, ông ta có thể nói xác suất tìm thấy một electron ở bất cứ đâu trong phân tử. Những nơi mà các electron nhiều khả năng ở hơn có khuynh hướng dễ phản ứng trong các thế hóa học đòi hỏi một electron phải được chia sẻ với một nhóm nguyên tử khác nào đó. Các vị trí khác nhiều khả năng dễ phản ứng hơn trong các thế có khuynh hướng nhường một electron thừa cho hệ.
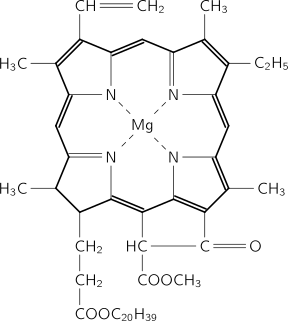
Cùng các ý tưởng chúng ta đã dùng có thể cho chúng ta một sự hiểu biết nào đó về một phân tử thậm chí phức tạp như chất diệp lục, một phiên bản của nó được chỉ trong Hình 15–12. Để ý rằng các liên kết đôi và đơn chúng ta đã vẽ bằng các nét đậm tạo thành một vòng kín dài với hai mươi khoảng. Các electron thừa của các liên kết đôi có thể chạy quanh vòng này. Dùng phương pháp hạt độc lập, chúng ta có thể được cả một tập hợp các mức năng lượng. Có các vạch hấp thụ mạnh từ các chuyển dời giữa các mức này nằm trong phần khả kiến của phổ, và cho phân tử này màu mạnh của nó. Các phân tử phức tạp tương tự như các xanthophyll, chất làm lá cây chuyển sang màu đỏ, có thể được nghiên cứu theo cùng một cách.
Có một ý tưởng nữa nảy sinh từ việc áp dụng loại lý thuyết này trong hóa học hữu cơ. Nó có lẽ là ý tưởng thành công nhất hay, ít nhất theo một nghĩa nào đó, chính xác nhất. Ý tưởng này liên quan đến câu hỏi: Trong các tình huống nào người ta được một liên kết hóa học đặc biệt mạnh? Đáp án rất thú vị. Lấy ví dụ, trước hết, về benzene, và tưởng tượng chuỗi sự kiện xảy ra khi chúng ta bắt đầu với phân tử bị ion hóa sáu lần và cộng thêm ngày càng nhiều electron. Khi đó chúng ta sẽ nghĩ về các ion benzene khác nhau — âm hay dương. Giả sử chúng ta vẽ năng lượng của ion (hay phân tử trung hòa) theo hàm của số electron. Nếu chúng ta lấy E0 = 0 (vì chúng ta không biết nó là gì), chúng ta được đường cong được chỉ trong Hình 15–13. Đối với hai electron đầu tiên, độ dốc của hàm là một đường thẳng. Đối với mỗi nhóm tiếp theo, độ dốc tăng lên, và có một sự gián đoạn về độ dốc giữa các nhóm electron. Độ dốc thay đổi khi người ta vừa lấp đầy xong một tập hợp các mức đều có cùng năng lượng và phải di chuyển lên tập hợp các mức cao hơn tiếp theo đối với electron tiếp theo.
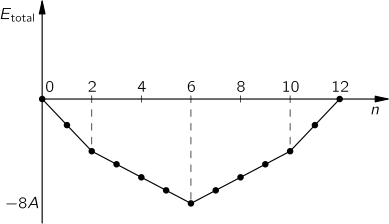
Năng lượng thực của ion benzene thật ra khá khác với đường cong của Hình 15–13 vì các tương tác của các electron và vì các năng lượng tĩnh điện chúng ta đã bỏ qua. Tuy nhiên, các hiệu chỉnh này sẽ biến thiên theo n theo một cách khá trơn tru. Ngay cả nếu chúng ta thực hiện mọi hiệu chỉnh này, đường cong năng lượng kết quả vẫn sẽ có các điểm gãy tại các giá trị của n vừa lấp đầy một mức năng lượng cụ thể.
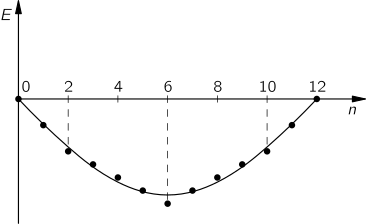
Giờ đây xét một đường cong rất trơn vừa với các điểm theo trung bình như đường cong được vẽ trong Hình 15–14. Chúng ta có thể nói rằng các điểm phía trên đường cong này có các năng lượng “cao hơn bình thường”, và các điểm phía dưới đường cong có các năng lượng “thấp hơn bình thường”. Nói chung, chúng ta sẽ kỳ vọng rằng các cấu hình có năng lượng thấp hơn bình thường sẽ có độ ổn định cao hơn trung bình — theo ngôn ngữ hóa học. Để ý rằng các cấu hình nằm xa hơn phía dưới đường cong luôn xảy ra ở cuối của một trong các đoạn thẳng — cụ thể là khi có đủ electron để lấp đầy một “lớp vỏ năng lượng”, như nó được gọi. Đây là dự đoán rất chính xác của lý thuyết. Các phân tử — hay các ion — đặc biệt bền (so với các cấu hình tương tự khác) khi các electron sẵn có vừa lấp đầy một lớp vỏ năng lượng.
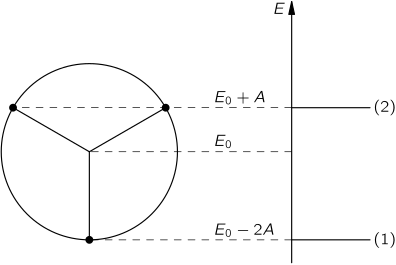
Lý thuyết này đã giải thích và dự đoán một số sự kiện hóa học rất kỳ lạ. Lấy một ví dụ rất đơn giản, xét một vòng ba. Hầu như không thể tin được rằng nhà hóa học có thể tạo một vòng ba và có nó bền, nhưng việc đó đã được thực hiện. Vòng tròn năng lượng cho ba electron được chỉ trong Hình 15–15. Giờ đây nếu bạn đặt hai electron vào trạng thái dưới, bạn chỉ có hai trong ba electron bạn cần. Electron thứ ba phải được đặt vào một mức cao hơn nhiều. Theo lập luận của chúng ta, phân tử này không nên đặc biệt bền, trong khi cấu trúc hai electron nên bền. Quả thật, hóa ra phân tử trung hòa của triphenyl cyclopropenyl rất khó chế tạo, nhưng ion dương được chỉ trong Hình 15–16 thì tương đối dễ chế tạo. Vòng ba không bao giờ thật sự dễ dàng bởi vì luôn có một ứng suất lớn khi các liên kết trong một phân tử hữu cơ tạo thành một tam giác đều. Để tạo một hợp chất bền chút nào, cấu trúc phải được ổn định theo một cách nào đó. Dù sao nếu bạn cộng thêm ba vòng benzene ở các góc, ion dương có thể được chế tạo. (Lý do cho yêu cầu cộng thêm các vòng benzene này không thật sự được hiểu.)
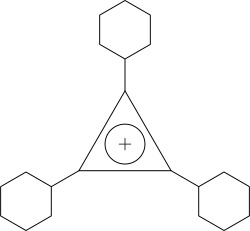
Theo một cách tương tự, vòng năm cạnh cũng có thể được phân tích. Nếu bạn vẽ sơ đồ năng lượng, bạn có thể thấy theo một cách định tính rằng cấu trúc sáu electron nên là một cấu trúc đặc biệt bền, vậy một phân tử như vậy nên bền nhất dưới dạng một ion âm. Giờ đây vòng năm rất nổi tiếng và dễ chế tạo và luôn hành xử như một ion âm. Tương tự, bạn có thể dễ dàng kiểm chứng rằng một vòng 4 hay 8 không thú vị lắm, nhưng một vòng 14 hay 10 — như một vòng 6 — nên đặc biệt bền dưới dạng một vật thể trung hòa.
15–6 Các ứng dụng khác của phép xấp xỉ
Có hai tình huống tương tự nữa chúng ta sẽ chỉ mô tả ngắn gọn. Khi xét cấu trúc của một nguyên tử, chúng ta có thể xét rằng các electron lấp đầy các lớp vỏ liên tiếp. Lý thuyết Schrödinger về chuyển động của electron chỉ có thể được giải quyết dễ dàng cho một electron đơn lẻ chuyển động trong một trường “trung tâm” — một trường chỉ biến thiên theo khoảng cách từ một điểm. Vậy làm thế nào chúng ta có thể hiểu điều gì đang diễn ra trong một nguyên tử có 22 electron?! Một cách là dùng một loại phép xấp xỉ hạt độc lập. Trước hết bạn tính điều gì xảy ra với một electron. Bạn được một số mức năng lượng. Bạn đặt một electron vào trạng thái năng lượng thấp nhất. Bạn có thể, đối với một mô hình thô, tiếp tục bỏ qua các tương tác electron và tiếp tục lấp đầy các lớp vỏ liên tiếp, nhưng có một cách để được các đáp án tốt hơn bằng cách tính đến — ít nhất theo một cách gần đúng — hiệu ứng của điện tích được mang bởi electron. Mỗi lần bạn cộng thêm một electron, bạn tính biên độ của nó để ở các nơi khác nhau, rồi dùng biên độ này để ước lượng một loại phân bố điện tích đối xứng cầu. Bạn dùng trường của phân bố này — cùng với trường của hạt nhân dương và mọi electron trước đó — để tính các trạng thái sẵn có cho electron tiếp theo. Theo cách này bạn có thể được các ước lượng đúng hợp lý cho các năng lượng đối với nguyên tử trung hòa và đối với các trạng thái bị ion hóa khác nhau. Bạn thấy rằng có các lớp vỏ năng lượng, đúng như chúng ta đã thấy đối với các electron trong một phân tử vòng. Với một lớp vỏ được lấp đầy một phần, nguyên tử sẽ thể hiện một sự ưa thích đối với việc nhận thêm một hay nhiều electron, hay đối với việc mất một số electron để đi vào trạng thái bền nhất của một lớp vỏ đã đầy.
Lý thuyết này giải thích bộ máy đằng sau các tính chất hóa học cơ bản xuất hiện trong bảng tuần hoàn các nguyên tố. Các khí trơ là các nguyên tố mà trong đó một lớp vỏ vừa được hoàn tất, và đặc biệt khó làm chúng phản ứng. (Dĩ nhiên một số trong chúng có phản ứng — với flo và oxy chẳng hạn; nhưng các hợp chất như vậy được liên kết rất yếu; các khí được gọi là trơ gần như trơ.) Một nguyên tử có một electron nhiều hơn hay một electron ít hơn một khí trơ sẽ dễ dàng mất hay nhận một electron để đi vào điều kiện đặc biệt bền (năng lượng thấp) đến từ việc có một lớp vỏ được lấp đầy trọn vẹn — chúng là các nguyên tố hóa học rất hoạt động có hóa trị +1 hay −1.
Tình huống còn lại được tìm thấy trong vật lý hạt nhân. Trong các hạt nhân nguyên tử, các proton và neutron tương tác với nhau khá mạnh. Dù vậy, mô hình hạt độc lập lại có thể được dùng để phân tích cấu trúc hạt nhân. Lần đầu tiên người ta phát hiện bằng thực nghiệm rằng các hạt nhân đặc biệt bền nếu chúng chứa một số lượng neutron cụ thể nhất định — cụ thể là 2, 8, 20, 28, 50, 82. Các hạt nhân chứa proton với các số lượng này cũng đặc biệt bền. Vì ban đầu không có lời giải thích nào cho các con số này, chúng được gọi là các “số ma thuật” của vật lý hạt nhân. Ai cũng biết rằng các neutron và proton tương tác mạnh với nhau; do đó, người ta khá ngạc nhiên khi phát hiện ra rằng một mô hình hạt độc lập dự đoán một cấu trúc lớp vỏ xuất hiện với vài số ma thuật đầu tiên. Mô hình giả thiết rằng mỗi nucleon (proton hay neutron) chuyển động trong một thế trung tâm được tạo ra bởi các hiệu ứng trung bình của mọi nucleon khác. Tuy nhiên, mô hình này đã không cho các giá trị đúng cho các số ma thuật cao hơn. Sau đó Maria Mayer, và một cách độc lập Jensen và các cộng sự của ông, đã phát hiện ra rằng bằng cách lấy mô hình hạt độc lập và chỉ cộng thêm một hiệu chỉnh cho cái được gọi là “tương tác spin–quỹ đạo”, người ta có thể tạo một mô hình cải tiến cho mọi số ma thuật. (Tương tác spin–quỹ đạo làm cho năng lượng của một nucleon thấp hơn nếu spin của nó có cùng hướng với mô men động lượng quỹ đạo của nó từ chuyển động trong hạt nhân.) Lý thuyết còn cho nhiều hơn nữa — bức tranh của nó về cái gọi là “cấu trúc lớp vỏ” của các hạt nhân cho phép chúng ta dự đoán một số đặc trưng nhất định của các hạt nhân và của các phản ứng hạt nhân.
Phép xấp xỉ hạt độc lập đã được thấy hữu ích trong một phạm vi rộng các chủ đề — từ vật lý trạng thái rắn, đến hóa học, đến sinh học, đến vật lý hạt nhân. Nó thường chỉ là một phép xấp xỉ thô, nhưng có khả năng cho một sự hiểu biết về việc tại sao có các điều kiện đặc biệt bền — trong các lớp vỏ. Vì nó bỏ qua mọi sự phức tạp của các tương tác giữa các hạt riêng lẻ, chúng ta không nên ngạc nhiên rằng nó thường hoàn toàn không cho đúng nhiều chi tiết quan trọng.
Chú thích
1. Trạng thái nền ở đây thực ra là “suy biến”; có các trạng thái khác có cùng năng lượng — chẳng hạn, mọi spin đều hướng xuống, hay mọi spin theo bất kỳ hướng nào khác. Trường bên ngoài nhỏ nhất theo hướng z sẽ cho một năng lượng khác cho mọi trạng thái này, và trạng thái chúng ta đã chọn sẽ là trạng thái nền thật sự.
2. Nói chung, các giả hạt thuộc loại chúng ta đang thảo luận có thể hành xử hoặc như các hạt Bose hoặc như các hạt Fermi, và như đối với các hạt tự do, các hạt có spin nguyên là boson và các hạt có spin bán nguyên là fermion. “Magnon” tượng trưng cho một electron spin hướng lên bị lật ngược. Sự thay đổi của spin là một. Magnon có một spin nguyên, và là một boson.
3. Bạn có thể nghĩ rằng đối với N là một số chẵn có N + 1 trạng thái. Không phải vậy bởi vì s = ±N/2 cho cùng một trạng thái.
4. Khi có hai trạng thái (sẽ có các phân bố biên độ khác nhau) có cùng năng lượng, chúng ta nói rằng hai trạng thái “suy biến”. Để ý rằng bốn electron có thể có năng lượng E0 − A.
5. Tỉ số của các cạnh của một hình chữ nhật có thể được chia thành một hình vuông và một hình chữ nhật tương tự.